

财联社11月10日讯(编辑 史正丞)美国食品药品监督管理局(FDA)周一宣布,要求所有GLP-1受体激动剂药物在说明书的“警告和注意事项”部分,增加一种罕见但可能导致永久性视力损伤的眼病风险提示。
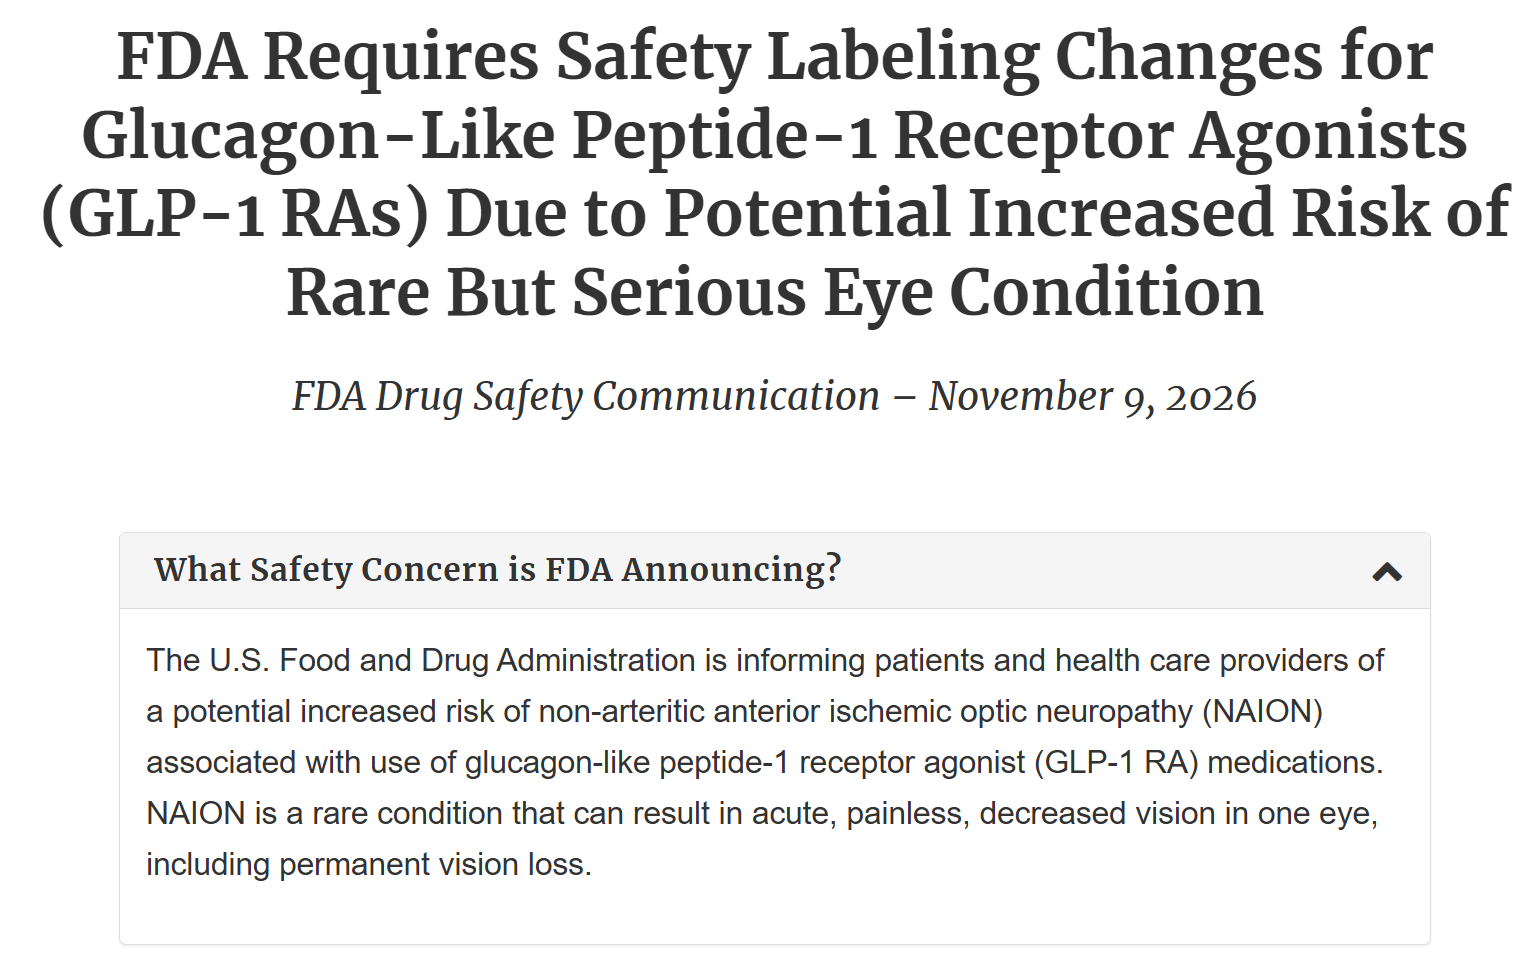
这一要求覆盖诺和诺德以及礼来的多款热门GLP-1降糖和减肥药。
引发监管关注的疾病名为“非动脉炎性前部缺血性视神经病变”(NAION)。这种疾病涉及视神经前部供血减少,典型表现是一只眼睛突然、无痛地出现视力下降,严重时可能留下永久性损伤。NAION是导致成年人视力丧失的重要原因之一,也是仅次于青光眼的第二常见视神经病变。
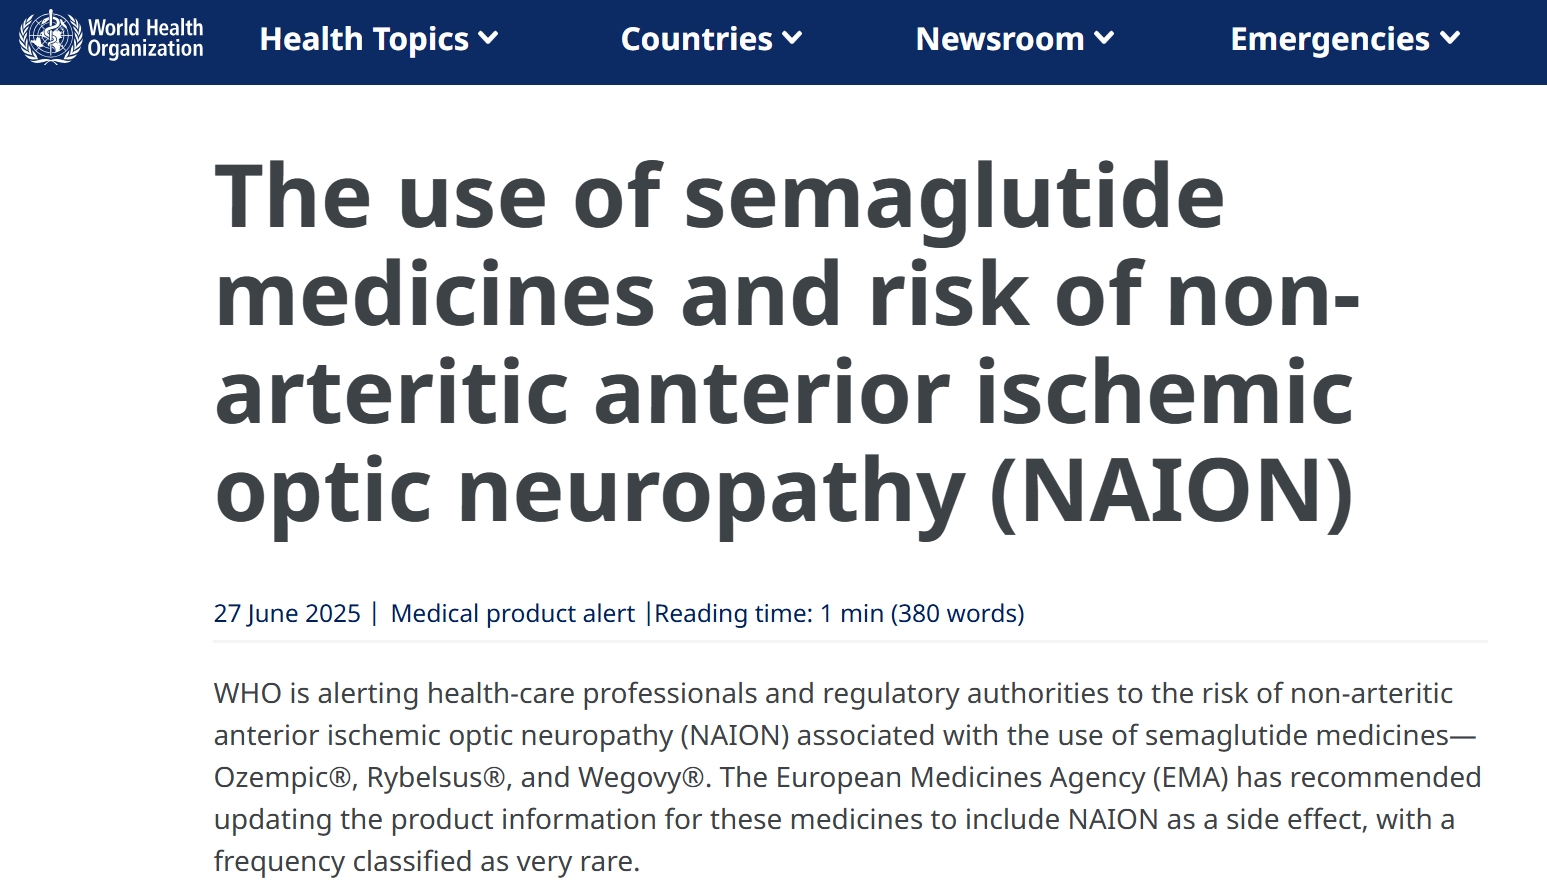
世界卫生组织去年6月曾就含司美格鲁肽药物与NAION相关的风险发布警示,并指出,NAION造成的视力损失通常不可逆,目前尚无有效治疗方法。
风险究竟有多大,是理解此次监管行动的关键。FDA对126项随机对照试验、涉及逾13.4万名患者的数据进行汇总分析后发现,GLP-1药物组的NAION发生率为每10万人年6.4例,使用安慰剂或其他类别降糖药的对照组为3.8例。绝对发生率仍然较低,但考虑到潜在后果严重,FDA决定要求加强风险提示。
不过,FDA开展的另一项真实世界研究显示,与DPP-4抑制剂类降糖药相比,使用GLP-1药物的患者发生NAION的风险有所升高;但与SGLT-2抑制剂类降糖药相比,风险差异未达到统计学显著水平。此外,FDA对现有动物研究的审查,也未能确定GLP-1药物可能增加这一眼病风险的具体生物学机制。
在临床处置上,FDA要求患者出现突然、无痛的视力下降或视野异常时立即联系医护人员,疑似患者应尽快接受眼科评估。对于发生NAION的患者,医生应考虑停用相关药物,除非治疗获益明确超过风险。
面对最新要求,两家主要药企均表示将继续评估相关证据,但回应侧重点有所不同。
诺和诺德对媒体表示,将持续审查新研究、监测药品安全性,并强调公司对旗下药物的获益与风险状况仍有信心。礼来则表示正在评估FDA更新,同时指出,这份通报没有列举具体涉及礼来药物的病例。礼来发言人称,公司将与监管机构保持密切联系,继续审查包括眼科事件在内的所有可用数据。
相关风险争议也已引发诉讼和赔偿申请。已有数十名患者起诉诺和诺德和礼来,指称用药导致视力损失。丹麦患者赔偿机构去年曾宣布,首批审结的5宗相关案件中,有4名在使用司美格鲁肽后发生NAION的患者获准赔偿。
美国FDA此次行动之前,欧洲等市场已先行调整监管要求,但不同监管机构采取的覆盖范围和风险表述存在差异。
欧洲药品管理局(EMA)安全委员会于2025年6月认定,NAION是司美格鲁肽的一种“非常罕见”副作用,可能影响至多万分之一的使用者,并建议更新药品信息。EMA同时指出,多项大型流行病学研究显示,使用司美格鲁肽的成年2型糖尿病患者,相关风险约增加一倍,对应每治疗1万人年增加约1例病例。
英国药品和健康产品管理局(MHRA)今年2月也更新了司美格鲁肽产品信息,提示这一非常罕见的风险,并要求对突然出现视力损失的患者进行紧急眼科检查。其当时表示,仍在审查其他GLP-1药物是否存在关联。
日本相关药物说明书也已加入风险提示。日本医药品医疗器械综合机构(PMDA)公布的资料显示,Ozempic(司美格鲁肽)今年5月修订的说明书,以及Mounjaro(替尔泊肽)今年9月修订的说明书,均在“其他注意事项”中补充了NAION相关研究信息,提示观察研究发现或暗示用药后风险可能升高,同时强调药物与该眼病的因果关系尚不明确。
对于市场而言,新增警告是否会明显改变患者需求,仍是关注焦点。
花旗分析师Geoff Meacham认为,FDA此次行动可能短暂加剧患者和投资者的担忧,但NAION发生较为罕见,而相关药物在减重、控糖,以及心血管、肾脏和睡眠呼吸暂停等领域的显著获益,应有助于维持有利的获益风险平衡,因此对处方行为的影响可能有限。